根据基因型、表型、协变量文件,对BFT性状进行GWAS分析
相关数据文件:https://github.com/232shuaiu/omiga_gwas
1.环境准备
#export OMIGA_PATH=/path/to/OmiGA-build-v1.0.3/bin
export PATH="$OMIGA_PATH:$PATH"
chmod +x $OMIGA_PATH/omiga # 设置 omiga 的可执行权限
#验证安装
omiga --version
2.数据准备
2.1.基因型数据格式
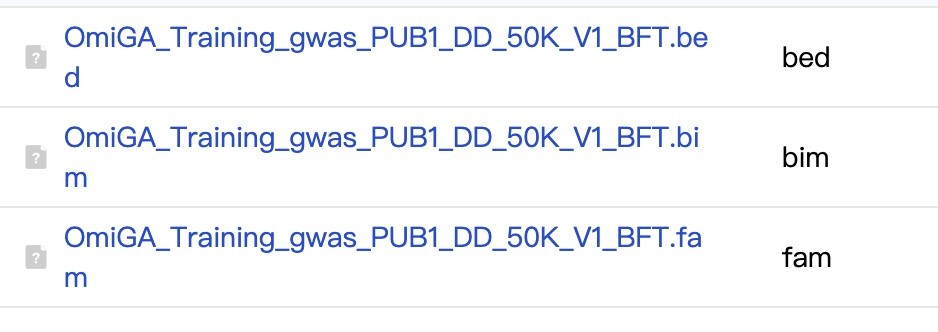
支持格式:PLINK二进制格式(bed/bim/fam)
2.2表型文件格式
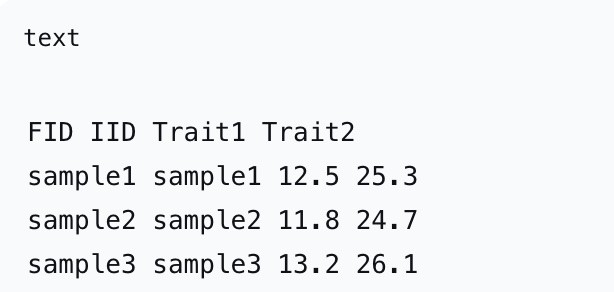
格式 1 (BED 格式): 文件中同时包含注释信息和分子表型矩阵
格式 2(PLINK 格式): 表型注释信息和分子表型矩阵分别在两个不同的文件中
2.3.协变量文件格式
covariates.txt
3.数据质控流程
# 步骤1: 样本缺失率过滤
# 步骤2: SNP质控
# 步骤3: 生成质控报告**
4. GWAS分析执行
4.1.创建GWAS分析脚本
#!/bin/bash
#SBATCH --job-name=BFT_GWAS # 任务名称
#SBATCH --output=SL_gwas%j.log # 输出日志文件
#SBATCH --error=SL_gwas%j.err # 错误日志文件
#SBATCH --cpus-per-task=20 # 每个任务使用的CPU核数
#SBATCH --partition=xahcnormal
/work/home/scau zhangz slu/0miGA-build-v1.1.4/bin/omiga--mode gwas
--genotype "/work/home/scau zhangz_slu/GwAs/gwas data/genotype/0miGA Training gwas PUBl DD 5OK V1 BFT".-phenotype "/work/home/scau zhangz_slu/GwAs/gwas data/expression/0miGA Training gwas PUBl DD BFT 100 data.txt" -covariates "/work/home/scau zhangz slu/GwAs/gwas data/covariates/0miGA Training gwas PUBl DD BFT 100 covar.txt” --prefix "BFT 100"--output-dir "/work/home/scau zhangz_slu/GwAs/gwas data”\
--thread 20 \
--lambda-phenos 1
4.2.运用plink提取特定SNP
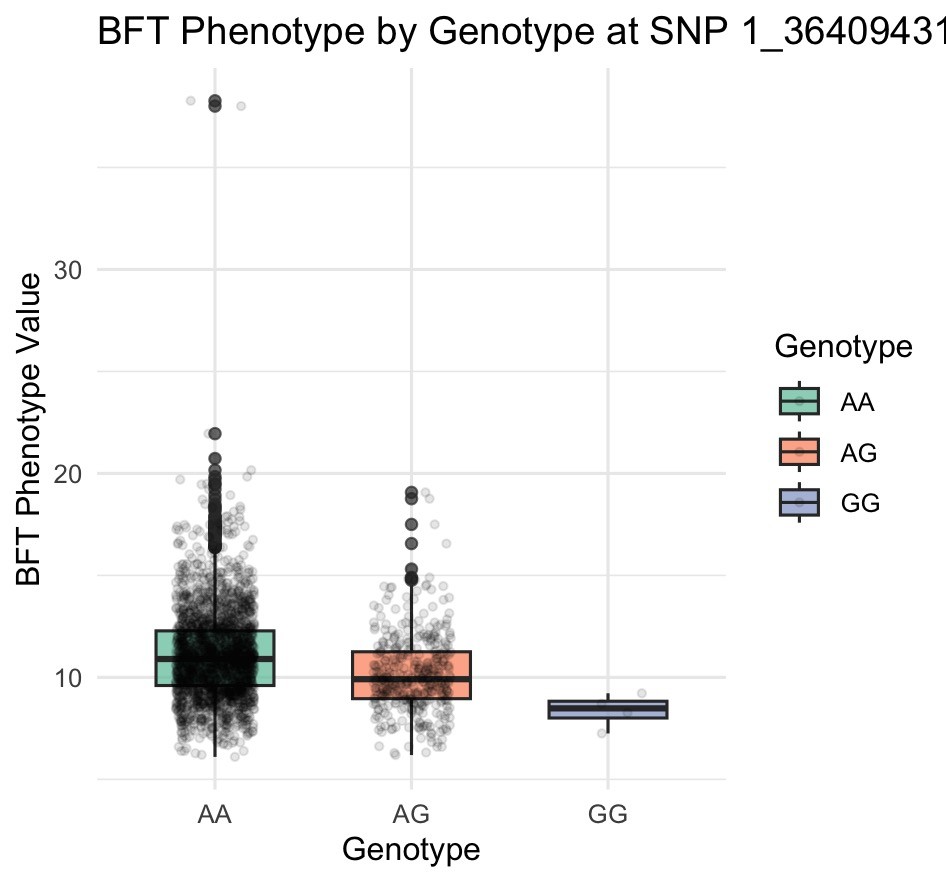
plink --bfile $GENOTYPE --snp 1_36409431 --recode A --out genotype_text
生成结果文件
${prefix}.assoc_pairs.*.txt.gz
${prefix}.GC_lambda.txt
genotype_text.raw
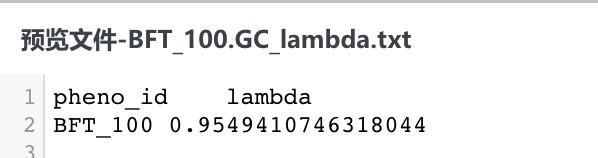
• λ ≈ 1:数据符合预期,无显著系统性偏差
• λ > 1:存在偏差(如群体分层),需校正
• λ < 1:可能因样本量不足
5.合并多个结果.txt文件
BFT_100_combined.txt
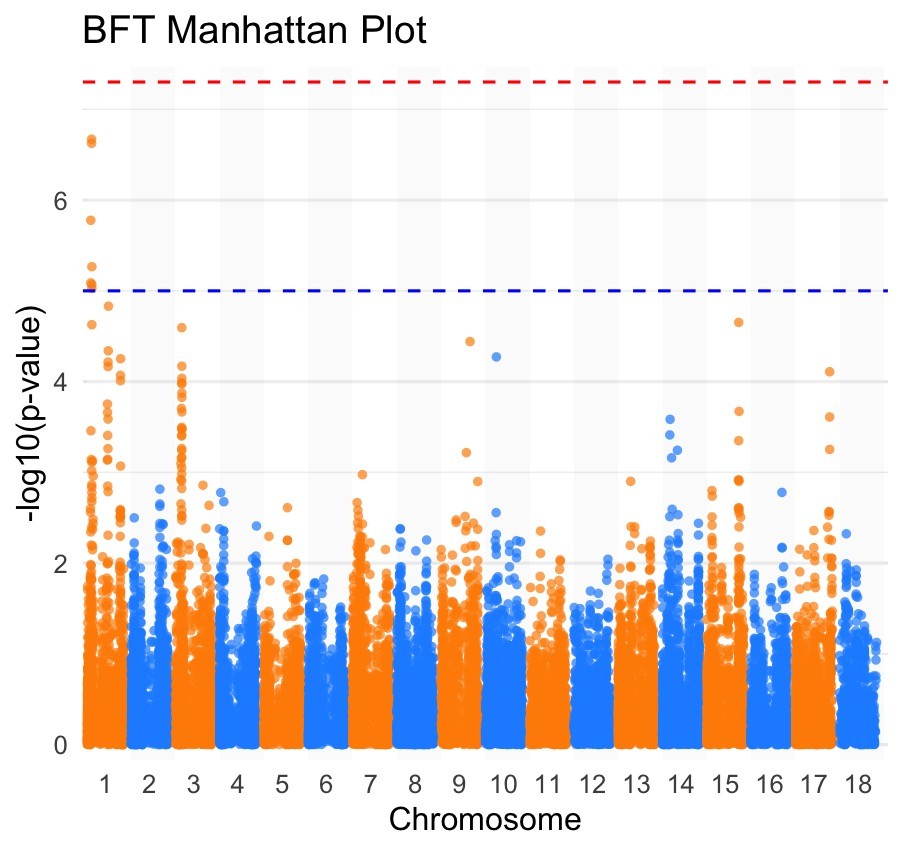
6.绘制曼哈顿图和箱线图
在r里面绘制